项目介绍
第一性原理计算的基本思想是将多个原子构成的体系看成是由多个电子和原子核组成的系统,并根据量子力学的基本原理对问题进行最大限度的“非经验性”处理。它只需要5个基本常数(m0,e,h,c,kB)就可以计算出体系的能量和电子结构等物理性质。它可以确定已知材料的结构和基础性质,并实现原子级别的精准控制,是现阶段解决实验理论问题和预测新材料结构性能的有力工具。其中密度泛函方法是一种求解原子尺度电子多体薛定谔方程的方法。它将求解薛定谔方程的基态波函数的过程由能量对多体波函数的泛函,简化成了能量对电荷密度的泛函,从而大大简化了求解过程,使得多体薛定谔方程的求解变得可行。密度泛函方法适合于求解原子尺度的多体电子波函数,尺度大概为几十到几百个原子。在这个尺度下,在通过密度泛函方法求得体系的波函数之后,可以同时得到体系的能量、 电荷等信息。
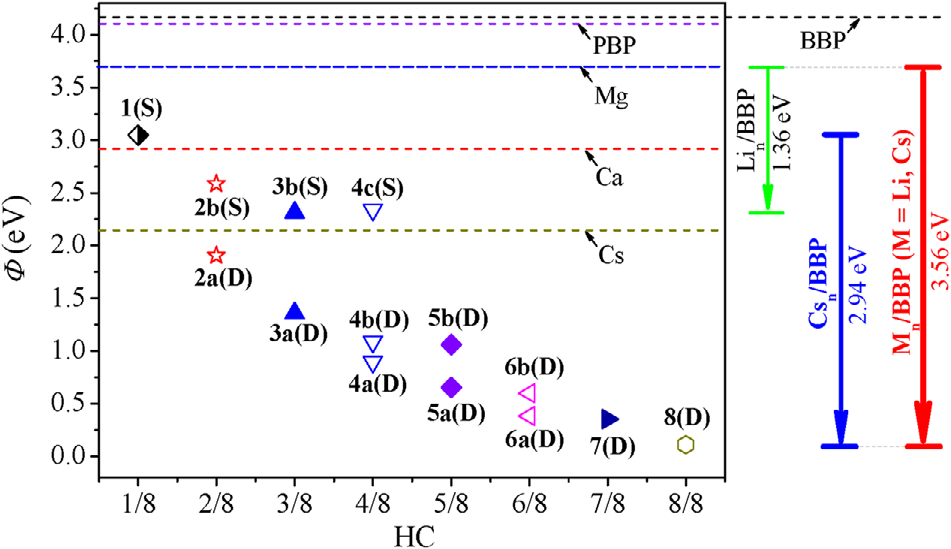
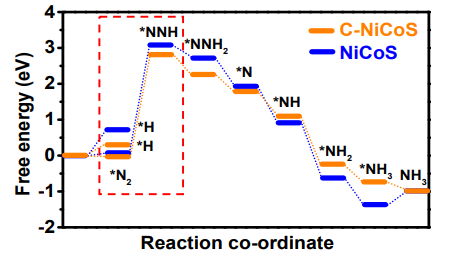
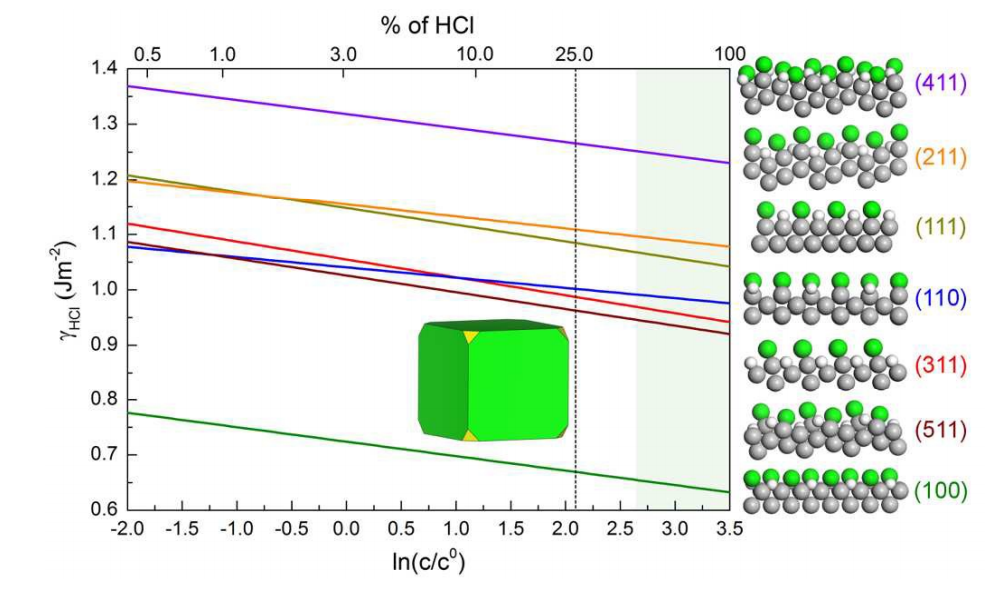
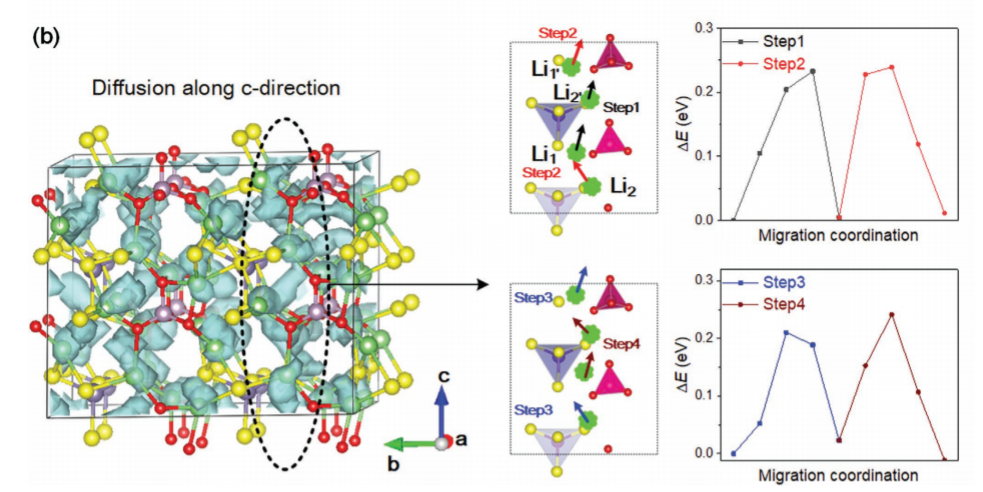
计算内容包括:使用VASP/MS进行晶体结构优化,能带结构计算,态密度(dos)、分态密度(PDOS)计算,差分电荷密度、电荷局域密度(ELF)计算,表面吸附能、空位形成能计算,界面能计算,催化反应路径,弹性性能计算。
分子动力学是根据经典牛顿力学来模拟分子运动的方法。通过在由分子体系的不同状态构成的系统中抽取样本来计算体系的构型积分,并以构型积分为基础进一步计算体系的热力学量和其它宏观性质。计算内容包括:使用LAMMPS计算径向分布函数、MSD和扩散系数,拉伸模拟,应力应变模拟,比热容模拟计算,溶解度模拟。
样品要求
1、提供结构信息(晶体:CIF结构/PDF卡片信息,非晶:pdf文件,cdx文件,分子请给出用chemoffice把结构画出提供);
2、所计算内容体系,计算内容的参考文献;
3、需要数据形式要求说明(可截图整理);
4、软件要求;
5、预算和周期要求;
计算效果图
1、如果计算结果与预期不符合怎么办?
科研计算服务是一个探索的过程,其中存在不确定性。服务方对理论计算得到的数据负责, 但不保证理论数据能够与预期结果完全一致。如果需要可以对模型进行适当调整,调整过程中若增加计算或者大规模的重新计算,需增加计算费用,价格另行协商。
模拟计算存在不确定性,我们对计算过程的正确性负责。计算开始之后会消耗软件,机时以及人力成本,所以不支持退款,敬请谅解。